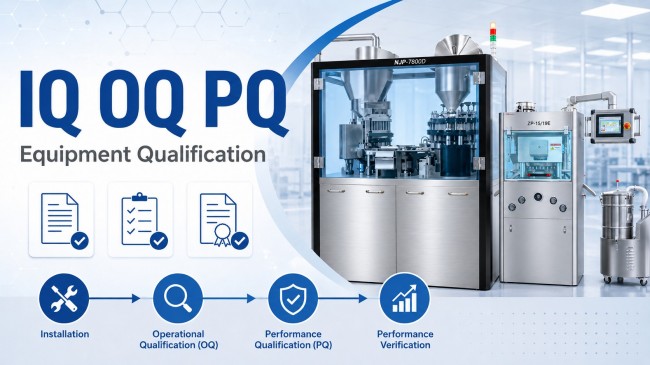
ILORAZ INTELIGENCJI, OK, i PQ to podstawowe etapy wykorzystywane do wykazania, że sprzęt farmaceutyczny jest prawidłowo zainstalowany, działa zgodnie z wymaganiami, i może działać konsekwentnie w określonych warunkach produkcyjnych. Opierają się one na szerszym cyklu życia kwalifikacji, który rozpoczyna się od wymagań użytkownika i przeglądu projektu, a kończy na testach akceptacyjnych, instalacja, rutynowe użycie, zmienić kontrolę, i przekwalifikowanie.
Zakres nie jest identyczny dla każdego projektu. Maszyna do napełniania kapsułek, prasa tabletkowa, maszyna do pakowania w blistry, i linia licząca pełnią różne funkcje, ryzyko, narzędzia, i kryteria akceptacji. Przydatna strategia kwalifikacji łączy zatem zamierzone zastosowanie sprzętu z zatwierdzonymi wymaganiami, ocena ryzyka, mających zastosowanie oczekiwań regulacyjnych, oraz system jakości farmaceutycznej użytkownika.
Co to jest IQ, OK, i PQ w przemyśle farmaceutycznym?
Kwalifikacja sprzętu to udokumentowany proces stosowany w celu wykazania, że sprzęt lub systemy są odpowiednie do zamierzonego celu. Załącznik GMP UE 15 umieszcza kwalifikację w podejściu opartym na cyklu życia obiektów, sprzęt, narzędzia, i systemy.
| Scena | Pełne imię i nazwisko | Główny cel | Typowy dowód |
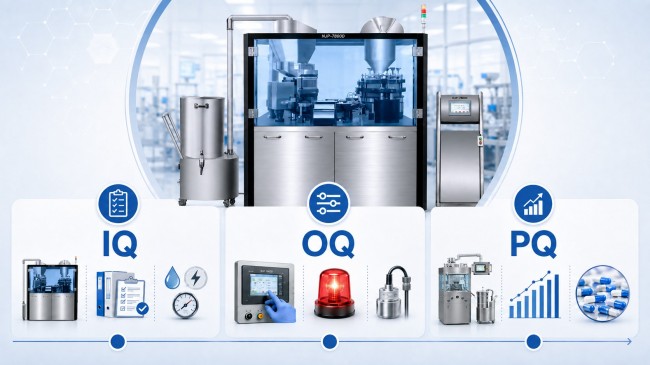
| ILORAZ INTELIGENCJI | Kwalifikacja instalacyjna | Potwierdź, że sprzęt i usługi pomocnicze zostały zainstalowane zgodnie z zatwierdzonymi wymaganiami | Kontrole instalacji, rysunki, zapisy sprzętu, stan kalibracji, Raport IQ |
| OK | Kwalifikacja operacyjna | Sprawdź, czy zainstalowany sprzęt działa prawidłowo w zdefiniowanym zakresie roboczym | Testy funkcjonalne, alarmy, blokady, limity operacyjne, Biały raport |
| PQ | Kwalifikacja wydajności | Wykazać skuteczne i powtarzalne działanie w reprezentatywnych warunkach produkcji | Dane dotyczące wydajności, zatwierdzone procedury, materiały produkcyjne lub reprezentatywne, Raport PQ |
Tabela jest przydatna, ponieważ te trzy etapy są ze sobą powiązane, ale nie dowodzą tego samego. Zakończenie kontroli instalacji nie gwarantuje zdolności do działania, a pomyślne testy funkcjonalne same w sobie nie wykazują stabilnej wydajności w produkcji.
Kwalifikacja sprzętu różni się także od walidacji procesu. Kwalifikacja koncentruje się na tym, czy maszyna lub system nadaje się do użycia. Walidacja procesu ocenia proces produkcyjny w szerszym zakresie, łącznie z wykwalifikowanym sprzętem, przybory, parametry procesu, procedury, personel, i kontrole.
Wytyczne FDA dotyczące walidacji procesu opierają się na tej samej ogólnej zasadzie. Udogodnienia, narzędzia, i sprzęt używany do produkcji komercyjnej powinny być odpowiednio zaprojektowane i kwalifikowane przed kwalifikacją wydajności procesu, lub PPQ, jest prowadzone. PPQ ocenia komercyjny proces produkcyjny, dlatego nie należy go mylić z terminologią dotyczącą kwalifikacji wydajności na poziomie sprzętu, stosowaną w wielu programach kwalifikacyjnych.
Gdzie IQ OQ PQ pasuje do cyklu życia kwalifikacji sprzętu
Kwalifikacja formalna nie rozpoczyna się w izolacji. Wcześniejsze etapy projektu definiują, czego mają wykazać późniejsze testy.
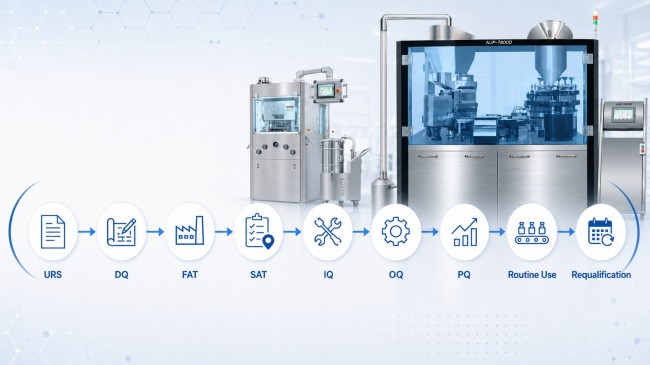
Typowy cykl życia sprzętu można przedstawić jako:
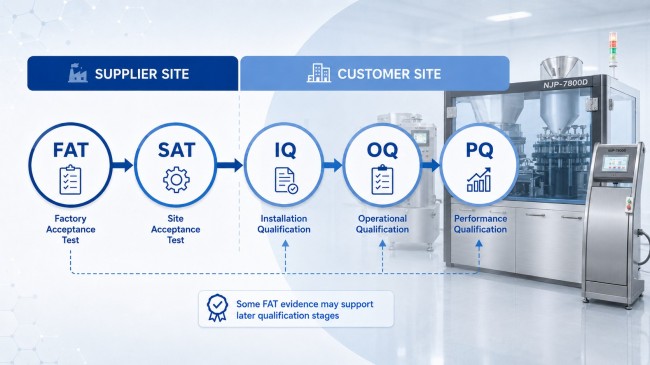
URS → DQ → FAT → Dostawa i instalacja → SAT → IQ → OQ → PQ → Rutynowe użytkowanie i ponowna kwalifikacja
Kolejność może się różnić w zależności od projektu, i niektóre działania się pokrywają.
Dziesięć Specyfikacja wymagań użytkownika (URS) określa, czego użytkownik oczekuje od sprzętu. W zależności od projektu, może obejmować produkty i formaty, wymagane wyjście, materiały mające kontakt z produktem, czyszczenie, funkcje bezpieczeństwa, sterownica, alarmy, systemy inspekcji, dokumentacja, i wsparcie kwalifikacyjne.
Wymagania powinny być na tyle szczegółowe, aby można je było później zweryfikować. Na przykład, URS może przekształcić te ogólne oczekiwania w mierzalne wymagania. Można określić maszynę do liczenia tabletek, aby osiągnąć powyższą dokładność liczenia 99.98% w określonych warunkach testowych. Maszyna do napełniania kapsułek może wymagać modułowej konstrukcji wymiennej, która umożliwia instalację lub demontaż pełnego zestawu części formatowych 30 protokół. Do tabletkarki, Do ręcznej wymiany bez użycia młotków może być wymagane oprzyrządowanie, klucze, lub podobne narzędzia. Wymagania bezpieczeństwa mogą określać, że otwarcie drzwi obszaru roboczego powyżej 20° powoduje zatrzymanie maszyny i alarm. Wymagania materiałowe mogą również określać, że wszystkie części mające bezpośredni kontakt z produktem wykonane są ze stali nierdzewnej 316L.
Kwalifikacja projektowa (DQ) sprawdza, czy proponowany projekt odpowiada zatwierdzonym wymaganiom. Ten etap jest ważny, ponieważ późniejsze testy powinny potwierdzić odpowiedni projekt, a nie kompensować brakujące lub źle zdefiniowane wymagania.
Fabryczne testy akceptacyjne (TŁUSZCZ) jest zwykle przeprowadzana w zakładzie dostawcy przed wysyłką. Jego zakres jest uzgadniany pod kątem projektu i może obejmować konfigurację maszyny, główne komponenty, sekwencje operacyjne, sterownica, funkcje bezpieczeństwa, alarmy, zmiana formatu, i określone testy produkcyjne.
Po dostawie i montażu, Testowanie akceptacji witryny (SOBOTA) można zastosować w stosownych przypadkach do sprawdzenia warunków zależnych od lokalizacji klienta, takie jak warunki transportu, ponownie zmontowane komponenty, narzędzia, oraz interfejsy z urządzeniami poprzedzającymi i końcowymi.
Działania te tworzą możliwe do prześledzenia dowody umożliwiające późniejszą kwalifikację. Nie należy ich traktować jako odrębnych list kontrolnych, niepowiązanych z URS, przegląd projektu, lub ostateczny plan kwalifikacji.
Jak IQ, OK, i PQ Work w praktyce
Solidny program kwalifikacji łączy wymagania, zidentyfikowane ryzyko, metody testowe, z góry ustalone kryteria akceptacji, i zarejestrowane wyniki.
Kwalifikacja instalacyjna
Kwalifikacja instalacji zazwyczaj weryfikuje:
- modelu sprzętu, numer seryjny, główne komponenty, i akcesoria;
- zasilanie elektryczne i odpowiednie media, takie jak sprężone powietrze lub próżnia;
- montaż zgodnie z zatwierdzonymi rysunkami lub specyfikacjami;
- dokumentacja eksploatacyjna i konserwacyjna;
- identyfikacja przyrządu i status kalibracji;
- materiały konstrukcyjne, jeśli ma to zastosowanie;
- wersja oprogramowania lub oprogramowania sprzętowego, jeśli ma to zastosowanie.
Kontrole powinny odzwierciedlać rzeczywistą maszynę. Tabletkarka nie wymaga takich samych mediów i zapisów instalacyjnych jak system napełniania płynem, podczas gdy samodzielna maszyna ma inne interfejsy niż zintegrowana linia pakowania farmaceutycznego.
Dlatego też ogólne szablony protokołów wymagają przeglądu przed użyciem. Dodanie nieistotnych kontroli nie wzmacnia pakietu kwalifikacyjnego; może wydłużyć dokument bez dostarczania użytecznych dowodów.
Kwalifikacja operacyjna
Kwalifikacja Operacyjna koncentruje się na funkcjach i ograniczeniach operacyjnych. Typowe testy mogą obejmować:
- sekwencje startu i stopu;
- odpowiednie ustawienia operacyjne;
- alarmy i blokady bezpieczeństwa;
- zatrzymania awaryjne;
- odpowiedź czujnika;
- systemy odrzucania;
- Funkcje PLC i HMI;
- odzyskiwanie po zdefiniowanych błędach.
Załącznik GMP UE 15 stwierdza, że testy OQ powinny być opracowywane na podstawie wiedzy o procesie, system, i sprzętu oraz powinien zawierać mające zastosowanie górne i dolne limity operacyjne lub uzasadnione najgorsze warunki.
Test najgorszego przypadku powinien odnosić się do rzeczywistego użycia i zidentyfikowanego ryzyka. Nie oznacza to wymuszania każdego ustawienia na mechaniczne maksimum.
dla automatyczna maszyna do napełniania kapsułek, odpowiednie badania mogą obejmować określone zakresy prędkości, alarmy związane z podciśnieniem, blokady drzwi, czujniki, i funkcje odrzucenia. Do maszyny pakującej w blistry, można skupić się na kontroli formowania i zgrzewania, ustawienia temperatury, ruch sieciowy, czujniki, alarmy, i funkcje bezpieczeństwa.
Kwalifikacja wydajności
Kwalifikacja wydajności przybliża warunki, w jakich sprzęt będzie używany w produkcji. W zależności od procesu, protokół może zawierać:
- rzeczywisty produkt lub uzasadnione reprezentatywne materiały;
- przeszkolonych operatorów;
- zatwierdzone procedury operacyjne;
- reprezentatywne ustawienia produkcyjne;
- zdefiniowane kryteria jakości i wydajności;
- wystarczające warunki przebiegu do oceny powtarzalności.
Do maszyny do napełniania kapsułek, użytkownik może ocenić konsystencję nadzienia, obsługa kapsułek, wydajność odrzucenia, i stabilną wydajność zgodnie z zatwierdzonymi kryteriami. Do maszyny pakującej w blistry, odpowiednie środki wydajności mogą obejmować formowanie, karmienie produktem, opieczętowanie, cięcie, kontrola, i integralność opakowania, jeżeli te funkcje mają zastosowanie.
Ważne jest, aby PQ nie ograniczało się do krótkiej demonstracji sprzętu. Warunki testowe muszą odzwierciedlać oczekiwane działanie maszyny w ramach procesu zatwierdzonego przez użytkownika.
Jak GRUBY, SOBOTA, ILORAZ INTELIGENCJI, OK, i PQ Connect
Projekty kwalifikacyjne często stają się nieefektywne, gdy ten sam test jest powtarzany w trakcie FAT, SOBOTA, ILORAZ INTELIGENCJI, i OQ po prostu dlatego, że podobne pozycje pojawiają się w kilku protokołach.
Więcej testów nie daje automatycznie mocniejszych dowodów. Każdy etap powinien mieć określony cel, a wcześniejsze wyniki należy sprawdzić przed podjęciem decyzji, co należy powtórzyć.
Załącznik GMP UE 15 pozwala na późniejsze wykorzystanie niektórych kontroli lub testów przeprowadzonych na etapach FAT lub na wcześniejszych etapach, gdy jest to uzasadnione i gdy transport i instalacja nie miały wpływu na odpowiednią funkcję.
Na przykład, funkcja kontrolna testowana podczas FAT może pozostać użytecznym dowodem, gdy::
- w teście wykorzystano wcześniej ustalone kryteria akceptacji;
- wyniki zostały prawidłowo zapisane;
- ostateczna konfiguracja nie uległa zmianie;
- transport i instalacja na miejscu nie mają wpływu na działanie;
- wykorzystanie wcześniejszego wyniku jest uzasadnione w strategii kwalifikacji.
Warunki specyficzne dla danego miejsca nadal wymagają odpowiedniej weryfikacji. Połączenia elektryczne, sprężone powietrze, pusty, pozycja montażowa, lokalne media, a końcowe interfejsy linii zależą od zakładu produkcyjnego. Test fabryczny przeprowadzony przed wysyłką nie może wykazać tych warunków.
SAT i IQ mogą zatem dzielić pewne kontrole, nie będąc identycznymi działaniami. SAT może potwierdzić odbiór, montaż, narzędzia, i podstawowa obsługa na miejscu, podczas gdy IQ formalnie dokumentuje obowiązujące wymagania instalacyjne w ramach kontrolowanego systemu kwalifikacji użytkownika.
Celem nie jest wyeliminowanie powtarzających się testów. Chodzi o ustalenie, który dowód pozostaje ważny, co uległo zmianie podczas transportu lub instalacji, i które funkcje wymagają dodatkowego wyzwania. Nauka- a podejście oparte na ryzyku sprawia, że kwalifikacje skupiają się na dowodach stanowiących wartość dodaną, a nie na duplikatach dokumentów.
Kto jest odpowiedzialny, Co idzie źle, oraz kiedy konieczna jest przekwalifikacja
Kwalifikacją sprzętu zazwyczaj zajmuje się dostawca, zespół inżynierów użytkowników, personel produkcyjny, oraz personel zajmujący się jakością lub walidacją. Dokładny zakres odpowiedzialności zależy od umowy projektowej i systemu jakości farmaceutycznej użytkownika.
| Działalność | Dostawca sprzętu | Zespół Użytkowników / Kontrola jakości |
| Informacje o projekcie technicznym | Zawiera specyfikacje i dokumentację techniczną | Przeglądy względem zatwierdzonych wymagań |
| TŁUSZCZ | Przygotowuje i wykonuje lub wspiera uzgodnione testy | Recenzje lub świadkowie, jeśli potrzeba |
| SAT i montaż | Zapewnia wsparcie techniczne | Koordynuje warunki terenowe i akceptację |
| Dokumentacja IQ/OQ | Dostarcza dane techniczne i szablony po zawarciu umowy | Dopasowuje się, wykonuje, recenzje, i zatwierdza w ramach wewnętrznych procedur |
| PQ | W razie potrzeby zapewnia wsparcie techniczne | Prowadzi realizację w reprezentatywnych warunkach operacyjnych |
| Ostateczne zatwierdzenie kwalifikacji | Dostarcza dowody potwierdzające | Pozostaje w systemie jakości użytkownika |
Dokumentacja dostawcy może ograniczyć powielanie pracy, ale nie kwalifikuje to automatycznie sprzętu do procesu klienta. Protokoły stron trzecich, szablony, Zapisy FAT, rysunki, i dokumenty techniczne nadal wymagają przeglądu pod kątem przydatności w programie kwalifikacji użytkownika.
Pakowanie Ruida, Na przykład, zapewnia dokumentację techniczną i wsparcie FAT dla maszyn farmaceutycznych oraz może pomóc w instalacji i uruchomieniu. Zapisy te mogą wspierać późniejsze działania kwalifikacyjne, podczas gdy zespoły inżynieryjne i jakościowe klienta decydują, w jaki sposób zostaną one włączone do zatwierdzonego planu kwalifikacji.
Kilka powtarzających się problemów osłabia kwalifikację sprzętu.
Niejasne wymagania utrudniają zdefiniowanie kryteriów akceptacji. Jeśli URS nie określa, co można zmierzyć lub zweryfikować, Wyniki FAT i OQ stają się bardziej subiektywne.
Brak kryteriów akceptacji stworzyć ten sam problem. Maszyna pracująca bez przerwy nie oznacza automatycznie pozytywnego wyniku kwalifikacji. Protokół powinien określać akceptowalne wyniki przed wykonaniem.
Niepotrzebne powtarzanie dodaje dokumentację bez konieczności dodawania dowodów. Wyniki FAT należy przeglądać pod kątem dalszej przydatności, zanim identyczne testy zostaną powtórzone podczas OQ.
Słaby projekt PQ może również obniżyć wartość ostatecznego dowodu. Wygodne materiały lub krótka demonstracja nie są automatycznie reprezentatywne dla rutynowej produkcji.
Kwalifikacje muszą także pozostać aktualne po ukończeniu początkowego projektu. Przeniesienie sprzętu, poważna modyfikacja, zmiany oprogramowania, wymiana kluczowych podzespołów, zmiany użytkowe, lub powtarzające się problemy z wydajnością należy ocenić poprzez kontrolę zmian w celu ustalenia, czy wymagana jest częściowa lub szersza przekwalifikacja.
Przegląd okresowy może również potwierdzić, że sprzęt pozostaje pod kontrolą. Zakres i częstotliwość należy uzasadnić ryzykiem związanym ze sprzętem, zmiany, historia występów, obowiązujące wymagania, i farmaceutycznego systemu jakości użytkownika, zamiast stosowania tych samych stałych odstępów czasu dla każdej maszyny.
Dla producentów farmaceutycznych, Wartość IQ OQ PQ wynika z zapewnienia połączenia całego cyklu życia sprzętu. Jasne wymagania ułatwiają podejmowanie lepszych decyzji projektowych, FAT i SAT dostarczają użytecznych dowodów akceptacji, kwalifikacja formalna weryfikuje zainstalowany system, a późniejsza kontrola zmian chroni stan kwalifikowany. Kiedy każde działanie ma określony cel, projekt dostarcza mocniejszych dowodów przy mniejszej liczbie niepotrzebnych powtórzeń.
Często zadawane pytania
Jaka jest różnica między IQ, OK, i PQ?
IQ weryfikuje instalację, OQ sprawdza działanie w zdefiniowanym zakresie, a PQ weryfikuje wydajność w reprezentatywnych warunkach produkcji. Każdy etap zapewnia inny rodzaj dowodu kwalifikacyjnego.
Czy FAT to to samo co OQ?
Nie. FAT to zwykle czynność akceptacyjna wykonywana w zakładzie dostawcy przed wysyłką. OQ jest częścią formalnej kwalifikacji sprzętu. Niektóre odpowiednio udokumentowane wyniki FAT mogą wspierać późniejsze działania OQ, gdy ich dalsza ważność jest uzasadniona.
Czy FAT może zastąpić IQ lub OQ?
Nie automatycznie. Czasami można ponownie wykorzystać odpowiednie dowody FAT, ale specyficzne dla miejsca warunki i funkcje, na które ma wpływ transport, instalacja, lub zmiany konfiguracji nadal wymagają odpowiedniej weryfikacji.
Kto jest odpowiedzialny za IQ OQ PQ?
Dostawcy często dostarczają dokumentację techniczną, Zapisy FAT, wzory protokołów, i wsparcie inżynieryjne. Producent farmaceutyczny pozostaje odpowiedzialny za zapewnienie odpowiedniego zaplanowania kwalifikacji, wykonany, recenzja, i zatwierdzony w ramach własnego systemu jakości.
Kiedy sprzęt farmaceutyczny wymaga przekwalifikowania??
Rekwalifikacja może nastąpić po znaczących modyfikacjach, przeprowadzka, główne naprawy, krytyczne zmiany komponentów lub oprogramowania, obawy dotyczące wydajności, lub uzasadniony przegląd okresowy. Wymagany zakres zależy od skutków zmiany i ryzyka dla stanu kwalifikowanego.
Referencje