W produkcji farmaceutycznej, sprzęt nie musi być „czysty” w abstrakcyjnym sensie – musi być wystarczająco czysty, aby można było go ponownie użyć. Walidacja czyszczenia farmaceutycznego dostarcza udokumentowanych dowodów na to, że ustalona procedura czyszczenia może w sposób ciągły kontrolować pozostałości produktu, pozostałości środków czyszczących, oraz inne istotne ryzyko skażenia w ramach określonych kryteriów akceptacji.
Ma to największe znaczenie, gdy sprzęt mający kontakt z produktem jest ponownie używany między partiami lub różnymi produktami. Powierzchnia, która wygląda na czystą, może nadal zawierać niewidoczne pozostałości, wykrycie śladowych pozostałości nie oznacza automatycznie niepowodzenia procesu czyszczenia. Prawdziwe pytanie brzmi, czy pozostała pozostałość znajduje się poniżej naukowo uzasadnionego limitu i czy proces czyszczenia może zapewnić spójny wynik.
Dźwięk Walidacja czyszczenia w przemyśle farmaceutycznym łączy zatem cztery elementy: odpowiednie kryteria akceptacji, zdefiniowaną procedurę czyszczenia, reprezentatywna próbka, oraz wyniki analityczne, które mogą wiarygodnie wykazać, czy kryteria te zostały spełnione.
Co to jest walidacja czyszczenia farmaceutycznego i w jakim stopniu czystość jest wystarczająca?
Walidacja czyszczenia farmaceutycznego to udokumentowany proces stosowany w celu wykazania, że zatwierdzona procedura czyszczenia zapewnia stałą przydatność sprzętu do zamierzonego zastosowania. Wytyczne WHO opisują walidację metody czyszczenia w podobny sposób: celem jest dostarczenie udokumentowanych dowodów na to, że zatwierdzona procedura pozwala uzyskać czysty sprzęt odpowiedni do zamierzonego celu.
Ważne słowo konsekwentnie. Jednorazowe pomyślne oczyszczenie maszyny nie gwarantuje, że ta sama procedura będzie działać niezawodnie w przyszłych seriach produkcyjnych. Walidacja uwzględnia zdefiniowaną metodę czyszczenia, używanego sprzętu i powierzchni, pozostałości są usuwane, metoda pobierania próbek, metoda analityczna, oraz kryteria akceptacji stosowane do oceny wyniku.
Co więc robi „wystarczająco czysty” właściwie znaczy?
Generalnie nie oznacza to udowadniania, że nie ma absolutnie żadnych pozostałości. Metody analityczne mają określone możliwości wykrywania i oznaczania ilościowego, i farmaceutyczne decyzje dotyczące czyszczenia opierają się na uzasadnionych kryteriach akceptacji. Sprzęt uznaje się za akceptowalnie czysty, jeżeli odpowiednie pozostałości są kontrolowane w ustalonych granicach, a wynik jest potwierdzony odpowiednią inspekcją, próbowanie, i testowanie.
Czystość wizualna jest nadal przydatna, nie może jednak zwykle służyć jako jedyne kryterium akceptacji. Powierzchnia mająca kontakt z produktem może wydawać się czysta, mimo że pozostają na niej niewielkie ilości pozostałości. Załącznik GMP UE 15 dlatego też traktuje kontrolę wzrokową jako ważną część walidacji czyszczenia, stwierdzając jednocześnie, że ogólnie niedopuszczalne jest poleganie wyłącznie na czystości wizualnej.
Przydatne jest również oddzielenie trzech powiązanych ze sobą terminów:
- Czyszczenie to fizyczny proces usuwania pozostałości i zanieczyszczeń ze sprzętu.
- Weryfikacja czyszczenia sprawdza, czy dane wydarzenie sprzątające spełnia określone wymagania.
- Walidacja czyszczenia ustanawia udokumentowane dowody na to, że określony proces czyszczenia działa konsekwentnie w warunkach, dla których został zaprojektowany.
To rozróżnienie wyjaśnia, dlaczego walidacja czyszczenia farmaceutycznego wykracza poza kontrolę maszyny po umyciu. Celem jest uzyskanie dowodów na to, że proces czyszczenia jest powtarzalny, wymierny, i odpowiednie dla danych produktów i sprzętu.
To, gdzie dokładnie powinien zostać ustalony dopuszczalny limit, to osobna kwestia. To zależy od rodzaju pozostałości, następny produkt, pociąg ze sprzętem, oraz obowiązującą ocenę ryzyka. Czynniki te stanowią podstawę kryteriów akceptacji walidacji czyszczenia i zostaną omówione później, gdy zbadamy limity zdrowotne i dopuszczalne przeniesienia.
Czego wymaga GMP w celu walidacji czyszczenia farmaceutycznego?
GMP nie zapewnia jednej receptury czyszczenia dla każdego produktu lub maszyny. Wymaga kontrolowania, udokumentowane czyszczenie i dowód, że sprzęt może być ponownie użyty bez niedopuszczalnego zanieczyszczenia lub ryzyka przeniesienia.
FDA 21 CFR 211.67 wymaga pisemnych procedur czyszczenia, kontrola, ochrona czystego sprzętu, i zapisy. Załącznik GMP UE 15 dotyczy uzasadnionych limitów przeniesienia, miejsca pobierania próbek, kryteria akceptacji, i metody analityczne. Wytyczne WHO również wspierają podejście oparte na ryzyku, zwłaszcza w przypadku wspólnego sprzętu.
| Źródło | Główny nacisk | Praktyczne znaczenie |
| FDA 21 Część CFR 211 | Procedury czyszczenia, projektowanie sprzętu, kontrola, dokumentacja | Czyszczenie musi zostać zdefiniowane, sprawdzony, i udokumentowane |
| Załącznik GMP UE 15 | Walidacja, limity, próbowanie, metody analityczne | Skuteczność czyszczenia wymaga dowodów potwierdzających |
| wytyczne WHO | Ryzyko, Limit narażenia uwarunkowany stanem zdrowia (HBEL), weryfikacja, kontrola cyklu życia | Strategia powinna odzwierciedlać rzeczywiste ryzyko produktu i przeniesienia |
Ważne rozróżnienie polega na tym organy regulacyjne określają cel kontroli; producent uzasadnia konkretną procedurę czyszczenia, limity, plan pobierania próbek, i metody testowania własnego procesu.
Jak zdecydować, czy sprzęt jest wystarczająco czysty?
Decyzję łatwiej zrozumieć jako sekwencję:
Zidentyfikuj pozostałość → ustal akceptowalny limit → pobierz próbkę ze sprzętu → zmierz pozostałość → porównaj wynik z limitem.
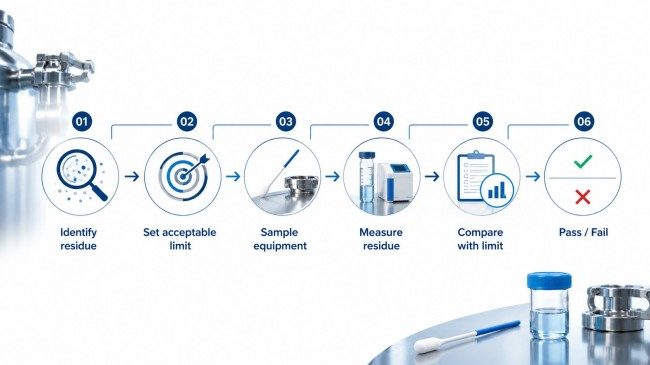
Jeśli wynik spełnia uzasadnione kryteria akceptacji, a procedura czyszczenia może wielokrotnie osiągnąć ten wynik, sprzęt jest wystarczająco czysty do zatwierdzonego użycia.
1. Zdefiniuj, co należy kontrolować
Poprzedni produkt jest zwykle głównym przedmiotem zainteresowania, ale ocena może również obejmować pozostałości środków czyszczących i, tam, gdzie ma to zastosowanie, zanieczyszczenie mikrobiologiczne. Kontrola wzrokowa jest przydatna, jednak wizualnie czysta powierzchnia może nadal zawierać niewielkie pozostałości.
2. Ustaw kryteria akceptacji
Do pozostałości produktu we wspólnych pomieszczeniach, A limit narażenia uwarunkowany stanem zdrowia (HBEL) może zapewnić podstawę naukową do podjęcia decyzji, jaki poziom narażenia na poprzedni produkt jest akceptowalny. A dozwolone dzienne narażenie (PDE) to jeden z rodzajów wartości związanych ze stanem zdrowia stosowany w tej ocenie.
Ta wartość oparta na zdrowiu przekłada się następnie na praktyczny limit przeniesienia dla odpowiedniej sekwencji produktów i zestawu wyposażenia. Jest to powszechnie wyrażane jako a Maksymalne dopuszczalne przeniesienie (Uroczy) lub inny uzasadniony limit przeniesienia.
Związek jest:
Dane toksykologiczne → HBEL/PDE → dopuszczalne przeniesienie → wyposażenie lub limit powierzchni → wynik testu → Wynik pozytywny lub negatywny
A Obliczenia MACO w walidacji czyszczenia dlatego nie tworzy jednego numeru, który działa dla każdej maszyny lub produktu. Wynik zależy od zastosowanych produktów i przyjętych założeń. Dlatego też stała zasada historyczna, taka jak 10 ppm nie powinno automatycznie zastępować naukowo uzasadnionej oceny ryzyka.
3. Porównaj dowody z ograniczeniami
| Sprawdzać | Główne pytanie |
| Kontrola wzrokowa | Czy w ramach określonego standardu kontroli nie ma widocznych pozostałości? |
| Test pozostałości produktu | Mierzy się przeniesienie poniżej uzasadnionego limitu? |
| Pozostałości środka czyszczącego | Czy poziom środka czyszczącego jest poniżej ustalonego limitu? |
| Ocena mikrobiologiczna | W stosownych przypadkach, czy spełnione są określone kryteria? |
| Możliwości metody | Czy pobieranie próbek i analiza mogą wiarygodnie wykryć pozostałości na wymaganym poziomie? |
Wynik „nie wykryto” nie oznacza zerowej pozostałości. Oznacza to, że nie wykryto pozostałości powyżej możliwości pobierania próbek i metody analitycznej. Wystarczająco czysty jest zatem miarą, uzasadniony warunek — a nie twierdzenie o doskonałej czystości.
Jak działa walidacja czyszczenia farmaceutycznego krok po kroku
Praktyczny protokół walidacji czyszczenia przekształca te kryteria akceptacji w powtarzalne badanie.
Krok 1: Zdefiniuj zakres i najgorszy przypadek
Zidentyfikować sprzęt mający kontakt z produktem, produkty, które je udostępniają, oraz kombinacje, które tworzą najbardziej wymagające warunki czyszczenia. Wybór najgorszego przypadku powinien uwzględniać więcej niż jeden czynnik. Toksyczność lub siła działania wpływa na konsekwencje przeniesienia, podczas gdy słaba rozpuszczalność lub trudna możliwość czyszczenia wpływają na trudność usunięcia pozostałości.
Dlatego produkt z najwyższą dawką nie jest automatycznie najgorszym przypadkiem do czyszczenia. Uzasadnienie powinno odzwierciedlać jedno i drugie ryzyko, jeśli pozostaną pozostałości i trudność w ich usunięciu.
Krok 2: Zdefiniuj procedurę czyszczenia
Procedura powinna opisywać zmienne, które wpływają na skuteczność czyszczenia, takie jak stężenie środka czyszczącego, temperatura, czas kontaktu, płukanie, demontaż, wysuszenie, oraz odpowiednie czasy przetrzymywania w stanie brudnym lub czystym. Ręczne czyszczenie również wymaga jasnych instrukcji, ponieważ technika operatora może powodować różnice.
Krok 3: Wybierz miejsca i metody pobierania próbek
Próbkowanie powinno obejmować znaczące lokalizacje, szczególnie trudne do czyszczenia powierzchnie, a nie tylko obszary łatwo dostępne.
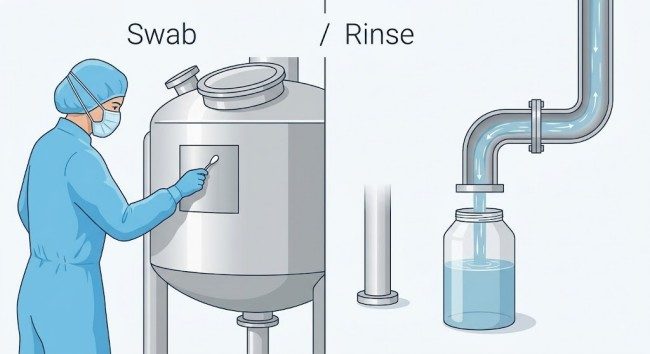
Pobieranie wymazu daje wynik specyficzny dla lokalizacji na podstawie dostępnej powierzchni. Pobieranie próbek do płukania jest przydatny w przypadku zamkniętych lub trudno dostępnych obszarów, ale daje mniej informacji o dokładnym miejscu lokalizacji pozostałości.
| Metoda | Główna siła | Główne ograniczenie |
| Pobieranie wymazu | Bezpośredni, wynik specyficzny dla lokalizacji | Ograniczone do dostępnych powierzchni |
| Pobieranie próbek do płukania | Obejmuje zamknięte lub trudne obszary | Mniej specyficzne dla lokalizacji |
| Kontrola wzrokowa | Szybki i użyteczny | Nie można określić ilościowo pozostałości substancji chemicznych o niskim poziomie |
Krok 4: Wybierz metodę analityczną
Metoda powinna pasować do pozostałości i granicy akceptacji.
HPLC jest przydatny, gdy badanie wymaga konkretnego pomiaru określonego API lub pozostałości po czyszczeniu. Spis treści mierzy całkowity węgiel organiczny, zatem może wspierać szerszą, niespecyficzną ocenę, gdy całkowita pozostałość organiczna jest właściwym wskaźnikiem.
Właściwy wybór zależy od wymaganej specyfiki, wrażliwość, zdolność wykrywania, i charakter pozostałości – a nie to, która metoda wydaje się bardziej zaawansowana.
Krok 5: Uruchom weryfikację i oceń wyniki
Wykonaj zatwierdzoną procedurę czyszczenia w określonych warunkach, zebrać zaplanowane próbki, i porównać wyniki z wcześniej zdefiniowanymi kryteriami. Awarie należy raczej zbadać, niż wielokrotnie czyścić i ponownie testować, aż do uzyskania pozytywnego wyniku.
Jest nie ma uniwersalnej zasady, że każde badanie walidacyjne czyszczenia musi zawsze obejmować dokładnie trzy zakończone sukcesem przebiegi. Załącznik GMP UE 15 wzywa do określenia odpowiedniej liczby w oparciu o ocenę ryzyka i spełnienie kryteriów akceptacji.
Krok 6: Utrzymuj zatwierdzony stan
Po zatwierdzeniu, odpowiednich zmian w produktach, sprzęt, procedury czyszczenia, lub warunki operacyjne należy ocenić poprzez kontrolę zmian w celu ustalenia, czy uzasadniona jest dodatkowa weryfikacja lub ponowna walidacja.
Jak projekt sprzętu farmaceutycznego wpływa na walidację czyszczenia farmaceutycznego
Procedura czyszczenia jest zweryfikowana, ale konstrukcja sprzętu wpływa na łatwość jego wykonania i weryfikacji.
na automatyczna maszyna do napełniania kapsułek, zbiornik, składniki dozujące, i ścieżka wylotowa wymagają praktycznego dostępu do czyszczenia. A rotacyjna prasa do tabletkowania potrzebuje dostępnych obszarów podawania i kompresji. w Mieszalnik proszków farmaceutycznych, naczynie, obszar wyładowania, uszczelki, i wewnętrzne powierzchnie kontaktowe wpływają na możliwość czyszczenia i dostęp do próbek.
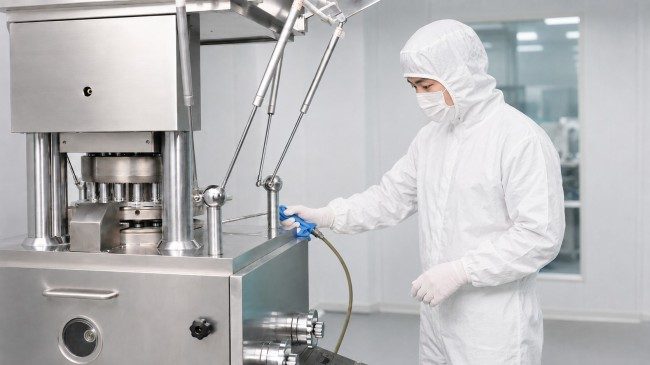
Wymagania sprzętowe FDA opierają się na tej samej zasadzie: sprzęt powinien być zaprojektowany i umiejscowiony w sposób ułatwiający czyszczenie i konserwację, i powierzchnie mające kontakt z produktem nie powinny negatywnie wpływać na jakość produktu.
W Ruida Packing, zastosowanie części mających kontakt z materiałem 316Stal nierdzewna, podczas gdy inne obszary ze stali nierdzewnej są używane 304 stal nierdzewna. Dostępne i zdejmowane elementy mające kontakt z produktem mogą sprawić, że rutynowe czyszczenie będzie bardziej praktyczne. Jednakże, żaden gatunek stali nierdzewnej ani konstrukcja maszyny nie powodują automatycznie, że proces czyszczenia jest zgodny z GMP. Producent musi jeszcze ustalić kryteria akceptacji, procedury czyszczenia, oraz dowody walidacyjne dotyczące rzeczywistych produktów i warunków pracy.
Często zadawane pytania dotyczące walidacji czyszczenia farmaceutycznego
Jaka jest różnica między walidacją czyszczenia a weryfikacją czyszczenia?
Walidacja czyszczenia stanowi dowód na to, że proces czyszczenia działa konsekwentnie. Weryfikacja czyszczenia sprawdza, czy określone zdarzenie czyszczenia lub rutynowe zastosowanie spełnia określone wymagania.
Jak często należy przeprowadzać walidację czyszczenia?
Nie ma jednego uniwersalnego interwału. Ponowna ocena zależy od ryzyka procesowego, zmiany, stan zatwierdzony, procedury firmowe, i mających zastosowanie oczekiwań regulacyjnych.
Czy zawsze wymagane są trzy kolejne przebiegi sprawdzające czyszczenie??
Nie. W niektórych programach firmowych stosowane są trzy przebiegi, ale załącznik UE GMP 15 wzywa do wprowadzenia odpowiedniego numeru opartego na ocenie ryzyka, a nie uniwersalnego, stałego numeru.
Czy pobieranie wymazu jest lepsze niż pobieranie próbek z płukania??
Żadne z nich nie jest uniwersalnie lepsze. Wymaz daje dane dotyczące powierzchni specyficzne dla danej lokalizacji; pobieranie próbek po płukaniu pomaga ocenić zamknięte lub trudno dostępne obszary. Sprzęt i pozostałości określają odpowiednią strategię.
Który sprzęt farmaceutyczny wymaga walidacji czyszczenia?
Główny nacisk położony jest na sprzęt mający kontakt z produktem, w przypadku którego nieskuteczne czyszczenie może spowodować niedopuszczalne ryzyko przeniesienia lub zanieczyszczenia. Dokładny zakres zależy od produktów, proces, użycie sprzętu, i ocenę ryzyka.
Więc, jak czyste jest wystarczająco czyste? Walidacja czyszczenia farmaceutycznego odpowiada na to pytanie poprzez przejrzysty łańcuch dowodów: zidentyfikować odpowiednią pozostałość, ustalić naukowo uzasadniony limit, próbki reprezentatywnych powierzchni, zmierzyć pozostałość odpowiednią metodą, i wykazać, że procedura czyszczenia może konsekwentnie spełniać kryteria akceptacji.
Dobra konstrukcja sprzętu ułatwia czyszczenie i pobieranie próbek, Ale wystarczająco czysty, ostatecznie potwierdza zatwierdzony proces czyszczenia i jego dane, a nie wygląd, wybór materiału, lub sam projekt maszyny.
Referencje
- NAS. Elektroniczny kodeks przepisów federalnych. 21 Część CFR 211, Podczęść D – Sprzęt, w tym §211.63, §211 ust. 65, oraz §211.67.
- Komisja Europejska. Tom EudraLex 4, Załącznik 15: Kwalifikacja i walidacja, Sekcja 10 — Walidacja czyszczenia.
- Światowa Organizacja Zdrowia. TRS 1033, Załącznik 2: Punkty do rozważenia przy uwzględnianiu limitów narażenia uwarunkowanych stanem zdrowia w walidacji czyszczenia.
- Europejska Agencja Leków. Wytyczne dotyczące ustalania limitów narażenia uwarunkowanych stanem zdrowia do stosowania w identyfikacji ryzyka podczas wytwarzania różnych produktów leczniczych we wspólnych obiektach.
- NAS. Food and Drug Administration. Walidacja procesów czyszczenia (7/93).