Trong sản xuất dược phẩm, thiết bị không cần phải “sạch” theo nghĩa trừu tượng—nó cần đủ sạch cho mục đích sử dụng tiếp theo. Xác nhận làm sạch dược phẩm cung cấp bằng chứng được ghi lại rằng quy trình làm sạch đã được thiết lập có thể kiểm soát nhất quán dư lượng sản phẩm, dư lượng chất tẩy rửa, Và other relevant contamination risks within defined acceptance criteria.
Điều này quan trọng nhất khi thiết bị tiếp xúc với sản phẩm được tái sử dụng giữa các lô hoặc các sản phẩm khác nhau. Một bề mặt trông sạch sẽ vẫn có thể chứa cặn bẩn không nhìn thấy được, trong khi việc phát hiện dư lượng vết không tự động có nghĩa là quá trình làm sạch đã thất bại. Câu hỏi thực sự là liệu cặn còn lại có nằm dưới giới hạn hợp lý về mặt khoa học hay không và liệu quá trình làm sạch có thể đạt được kết quả đó một cách nhất quán hay không..
Một âm thanh xác nhận làm sạch trong ngành dược phẩm do đó kết nối bốn yếu tố: tiêu chí chấp nhận phù hợp, một quy trình làm sạch được xác định, lấy mẫu đại diện, và kết quả phân tích có thể cho thấy một cách đáng tin cậy liệu các tiêu chí đó có được đáp ứng hay không.
Xác nhận làm sạch dược phẩm là gì và mức độ sạch là đủ sạch?
Xác nhận vệ sinh dược phẩm là quy trình được ghi lại để chứng minh rằng quy trình vệ sinh đã được phê duyệt luôn đảm bảo thiết bị phù hợp với mục đích sử dụng của nó.. Hướng dẫn của WHO mô tả việc xác nhận phương pháp làm sạch theo các thuật ngữ tương tự: mục tiêu là cung cấp bằng chứng dạng văn bản rằng một quy trình được phê duyệt tạo ra thiết bị sạch phù hợp với mục đích đã định của nó..
Từ quan trọng là nhất quán. Việc làm sạch máy thành công một lần không chứng minh được rằng quy trình tương tự sẽ hoạt động đáng tin cậy sau các đợt sản xuất trong tương lai. Xác nhận xem xét phương pháp làm sạch được xác định, các thiết bị và bề mặt liên quan, dư lượng được loại bỏ, phương pháp lấy mẫu, phương pháp phân tích, và tiêu chí chấp nhận được sử dụng để đánh giá kết quả.
Vậy cái gì làm “đủ sạch” thực sự có nghĩa là?
Nói chung nó không có nghĩa là chứng minh rằng hoàn toàn không có dư lượng tồn tại. Các phương pháp phân tích có khả năng phát hiện và định lượng xác định, và các quyết định làm sạch dược phẩm đều dựa trên các tiêu chí chấp nhận hợp lý. Thiết bị được coi là sạch ở mức chấp nhận được khi các dư lượng liên quan được kiểm soát trong giới hạn đã thiết lập và kết quả được hỗ trợ bằng việc kiểm tra thích hợp., lấy mẫu, và thử nghiệm.
Sự sạch sẽ trực quan vẫn hữu ích, nhưng nó thường không thể được coi là tiêu chí chấp nhận duy nhất. Bề mặt tiếp xúc với sản phẩm có thể trông sạch sẽ nhưng vẫn còn một lượng nhỏ cặn. Phụ lục EU GMP 15 do đó coi việc kiểm tra bằng mắt là một phần quan trọng trong việc xác nhận việc làm sạch trong khi tuyên bố rằng nhìn chung không thể chấp nhận được nếu chỉ dựa vào độ sạch bằng mắt.
Nó cũng hữu ích để tách ba thuật ngữ liên quan:
- Vệ sinh là quá trình vật lý để loại bỏ cặn và chất gây ô nhiễm khỏi thiết bị.
- Xác minh vệ sinh kiểm tra xem một sự kiện làm sạch cụ thể có đáp ứng các yêu cầu đã xác định hay không.
- Xác nhận làm sạch thiết lập bằng chứng được ghi lại rằng quy trình làm sạch được xác định thực hiện nhất quán trong các điều kiện mà nó được thiết kế.
Sự khác biệt này giải thích tại sao việc xác nhận vệ sinh dược phẩm không chỉ dừng lại ở việc kiểm tra máy sau khi rửa.. Mục tiêu là xây dựng bằng chứng cho thấy quá trình làm sạch có thể lặp lại, có thể đo lường được, và phù hợp với sản phẩm, thiết bị liên quan.
Chính xác nơi nên đặt giới hạn chấp nhận được là một câu hỏi riêng biệt. Nó phụ thuộc vào loại dư lượng, sản phẩm tiếp theo, tàu thiết bị, và đánh giá rủi ro áp dụng. Những yếu tố này tạo thành cơ sở cho các tiêu chí chấp nhận xác nhận vệ sinh và sẽ được giải quyết sau khi chúng tôi kiểm tra các giới hạn dựa trên sức khỏe và khả năng nhiễm chéo cho phép.
GMP yêu cầu những gì để xác nhận vệ sinh dược phẩm?
GMP không cung cấp một công thức làm sạch cho mọi sản phẩm hoặc máy móc. Nó đòi hỏi phải được kiểm soát, việc làm sạch được ghi lại và bằng chứng cho thấy thiết bị có thể được tái sử dụng mà không có rủi ro ô nhiễm hoặc lây lan không thể chấp nhận được.
FDA 21 CFR 211.67 yêu cầu các thủ tục bằng văn bản để làm sạch, điều tra, bảo vệ thiết bị sạch, và hồ sơ. Phụ lục EU GMP 15 giải quyết các giới hạn chuyển giao hợp lý, địa điểm lấy mẫu, tiêu chí chấp nhận, và phương pháp phân tích. Hướng dẫn của WHO cũng hỗ trợ cách tiếp cận dựa trên rủi ro, đặc biệt là đối với thiết bị dùng chung.
| Nguồn | Trọng tâm chính | Ý nghĩa thực tiễn |
| FDA 21 Phần CFR 211 | Quy trình vệ sinh, thiết kế thiết bị, điều tra, hồ sơ | Việc làm sạch phải được xác định, đã kiểm tra, và được ghi lại |
| Phụ lục EU GMP 15 | Xác thực, giới hạn, lấy mẫu, phương pháp phân tích | Hiệu quả làm sạch cần bằng chứng hỗ trợ |
| Hướng dẫn của WHO | Rủi ro, Giới hạn phơi nhiễm dựa trên sức khỏe (HBEL), xác minh, kiểm soát vòng đời | Chiến lược phải phản ánh sản phẩm thực tế và rủi ro chuyển giao |
Sự khác biệt quan trọng đó là cơ quan quản lý xác định mục tiêu kiểm soát; nhà sản xuất giải thích quy trình làm sạch cụ thể, giới hạn, kế hoạch lấy mẫu, và phương pháp thử nghiệm cho quy trình riêng của mình.
Làm thế nào để bạn quyết định liệu thiết bị có đủ sạch hay không?
Quyết định dễ hiểu hơn khi được trình tự:
Xác định dư lượng → đặt giới hạn chấp nhận → lấy mẫu thiết bị → đo dư lượng → so sánh kết quả với giới hạn.
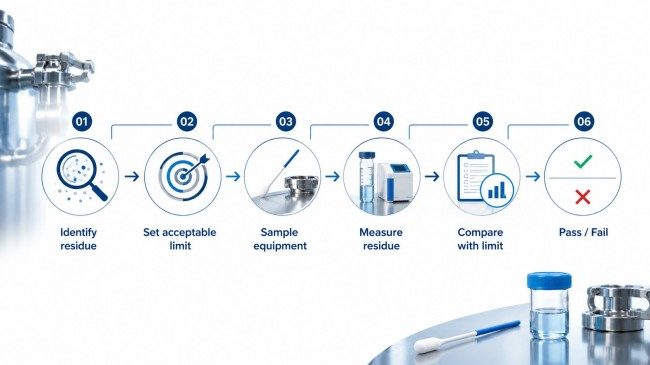
Nếu kết quả đáp ứng các tiêu chí chấp nhận hợp lý và quy trình làm sạch có thể đạt được kết quả đó nhiều lần, thiết bị đủ sạch để sử dụng đã được xác nhận.
1. Xác định những gì cần được kiểm soát
Sản phẩm trước đó thường là mối quan tâm hàng đầu, nhưng việc đánh giá cũng có thể bao gồm dư lượng chất tẩy rửa và, khi có liên quan, ô nhiễm vi sinh vật. Kiểm tra trực quan rất hữu ích, nhưng bề mặt sạch sẽ vẫn có thể chứa cặn ở mức độ thấp.
2. Đặt tiêu chí chấp nhận
Đối với dư lượng sản phẩm trong cơ sở chung, Một giới hạn phơi nhiễm dựa trên sức khỏe (HBEL) có thể cung cấp cơ sở khoa học để quyết định mức độ tiếp xúc với sản phẩm trước đó là có thể chấp nhận được. MỘT tiếp xúc hàng ngày được phép (PDE) là một loại giá trị dựa trên sức khỏe được sử dụng trong đánh giá này.
Giá trị dựa trên sức khỏe đó sau đó được chuyển thành giới hạn chuyển tiếp thực tế cho chuỗi sản phẩm và thiết bị liên quan.. Điều này thường được thể hiện dưới dạng Kết chuyển tối đa cho phép (dễ thương) hoặc một giới hạn chuyển tiếp hợp lý khác.
Mối quan hệ là:
Dữ liệu độc tính → HBEL/PDE → nhiễm chéo cho phép → giới hạn thiết bị hoặc bề mặt → kết quả xét nghiệm → Đạt hoặc Không đạt
MỘT Tính toán MACO trong xác nhận làm sạch do đó không tạo ra một số phù hợp cho mọi máy móc hoặc sản phẩm. Kết quả phụ thuộc vào các sản phẩm liên quan và các giả định được sử dụng. Đây cũng chính là lý do tại sao một quy luật lịch sử cố định như 10 ppm không nên tự động thay thế đánh giá rủi ro được chứng minh một cách khoa học.
3. So sánh bằng chứng với các giới hạn
| Kiểm tra | Câu hỏi chính |
| Kiểm tra trực quan | Có dư lượng nhìn thấy được không theo tiêu chuẩn kiểm tra đã xác định? |
| Kiểm tra dư lượng sản phẩm | Được đo lường kết chuyển dưới giới hạn hợp lý? |
| Dư lượng chất tẩy rửa | Chất tẩy rửa có ở dưới mức giới hạn đã thiết lập không? |
| Đánh giá vi sinh | Trường hợp áp dụng, các tiêu chí đã xác định có được đáp ứng không? |
| Khả năng phương pháp | Việc lấy mẫu và phân tích có thể phát hiện dư lượng ở mức yêu cầu một cách đáng tin cậy không?? |
Kết quả “không được phát hiện” không có nghĩa là không có dư lượng. Điều đó có nghĩa là dư lượng không được phát hiện vượt quá khả năng của phương pháp lấy mẫu và phân tích. Do đó, đủ sạch là một thước đo, điều kiện hợp lý—không phải lời tuyên bố về sự sạch sẽ hoàn hảo.
Cách thức hoạt động của quá trình xác thực vệ sinh dược phẩm từng bước
Một thực tế giao thức xác nhận làm sạch biến những tiêu chí chấp nhận đó thành một nghiên cứu có thể lặp lại.
Bước chân 1: Xác định phạm vi và trường hợp xấu nhất
Xác định thiết bị tiếp xúc với sản phẩm, các sản phẩm chia sẻ nó, và sự kết hợp tạo ra các điều kiện làm sạch đòi hỏi khắt khe nhất. Lựa chọn trường hợp xấu nhất nên xem xét nhiều hơn một yếu tố. Độc tính hoặc hiệu lực ảnh hưởng đến hậu quả của việc nhiễm chéo, trong khi độ hòa tan kém hoặc khả năng làm sạch khó ảnh hưởng đến mức độ khó loại bỏ cặn.
Do đó, sản phẩm có liều lượng cao nhất không tự động là trường hợp làm sạch tồi tệ nhất. Cơ sở lý luận phải phản ánh cả rủi ro nếu dư lượng vẫn còn và khó loại bỏ nó.
Bước chân 2: Xác định quy trình làm sạch
Quy trình nên mô tả các biến số ảnh hưởng đến hiệu suất làm sạch, chẳng hạn như nồng độ chất tẩy rửa, nhiệt độ, thời gian liên lạc, rửa sạch, tháo gỡ, sấy khô, và thời gian giữ bẩn hoặc sạch có liên quan. Làm sạch thủ công cũng cần có hướng dẫn rõ ràng vì kỹ thuật của người vận hành có thể tạo ra nhiều biến thể.
Bước chân 3: Chọn vị trí và phương pháp lấy mẫu
Việc lấy mẫu phải bao gồm các vị trí có ý nghĩa, đặc biệt là các bề mặt khó làm sạch thay vì chỉ những khu vực dễ tiếp cận.
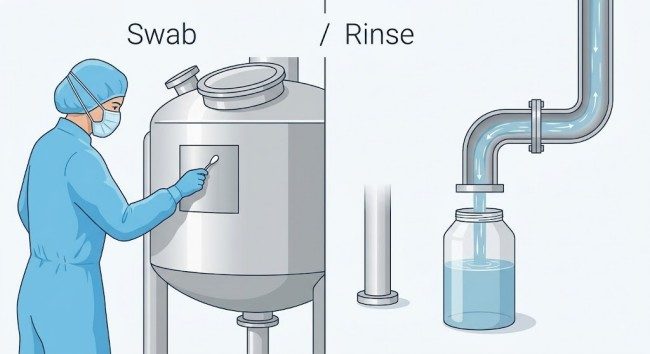
Lấy mẫu gạc đưa ra kết quả theo vị trí cụ thể từ một bề mặt có thể truy cập được. Rửa sạch lấy mẫu hữu ích cho các khu vực kín hoặc khó tiếp cận nhưng cung cấp ít thông tin hơn về chính xác vị trí tồn dư.
| Phương pháp | Sức mạnh chính | Hạn chế chính |
| Lấy mẫu gạc | Trực tiếp, kết quả theo vị trí cụ thể | Giới hạn ở các bề mặt có thể tiếp cận |
| Rửa sạch lấy mẫu | Bao gồm các khu vực kín hoặc khó khăn | Ít vị trí cụ thể hơn |
| Kiểm tra trực quan | Nhanh chóng và hữu ích | Không thể định lượng dư lượng hóa chất ở mức độ thấp |
Bước chân 4: Chọn phương pháp phân tích
Phương pháp phải phù hợp với dư lượng và giới hạn chấp nhận.
HPLC rất hữu ích khi nghiên cứu cần một phép đo cụ thể về một API cụ thể hoặc dư lượng làm sạch. TOC đo tổng lượng carbon hữu cơ, vì vậy nó có thể hỗ trợ đánh giá không cụ thể rộng hơn khi tổng dư lượng hữu cơ là một chỉ số thích hợp.
Sự lựa chọn đúng phụ thuộc vào tính đặc hiệu cần thiết, sự nhạy cảm, khả năng phát hiện, và bản chất của chất cặn—không phải phương pháp nào nghe có vẻ tiên tiến hơn.
Bước chân 5: Chạy xác thực và đánh giá kết quả
Thực hiện quy trình làm sạch đã được phê duyệt trong các điều kiện đã xác định, thu thập các mẫu theo kế hoạch, và so sánh kết quả với các tiêu chí đã xác định trước. Các lỗi hỏng hóc nên được điều tra thay vì liên tục làm sạch và kiểm tra lại cho đến khi xuất hiện kết quả đạt yêu cầu.
có không có quy tắc chung nào rằng mọi nghiên cứu xác nhận việc làm sạch phải luôn sử dụng chính xác ba lần chạy thành công. Phụ lục EU GMP 15 yêu cầu một con số thích hợp dựa trên đánh giá rủi ro và đạt được các tiêu chí chấp nhận.
Bước chân 6: Duy trì trạng thái được xác thực
Sau khi phê duyệt, những thay đổi liên quan đến sản phẩm, thiết bị, thủ tục làm sạch, hoặc các điều kiện vận hành phải được đánh giá thông qua kiểm soát thay đổi để xác định xem việc xác minh hoặc xác nhận lại bổ sung có hợp lý hay không.
Thiết kế thiết bị dược phẩm ảnh hưởng như thế nào đến việc xác nhận làm sạch dược phẩm
Quy trình làm sạch là những gì đã được xác nhận, nhưng thiết kế thiết bị ảnh hưởng đến mức độ dễ dàng thực hiện và xác minh của nó.
Trên một máy đóng viên nang tự động, cái phễu, thành phần định lượng, và đường xả cần tiếp cận làm sạch thực tế. MỘT máy ép viên quay cần các khu vực nạp và nén có thể tiếp cận. trong một máy trộn bột dược phẩm, con tàu, khu vực xả thải, con dấu, và bề mặt tiếp xúc bên trong ảnh hưởng đến khả năng làm sạch và khả năng lấy mẫu.
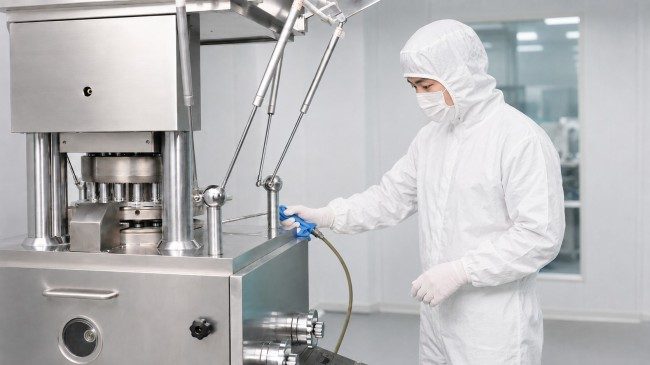
Yêu cầu về thiết bị của FDA hỗ trợ nguyên tắc tương tự: Thiết bị phải được thiết kế và bố trí sao cho thuận tiện cho việc vệ sinh và bảo trì., và bề mặt tiếp xúc với sản phẩm không được ảnh hưởng xấu đến chất lượng sản phẩm.
Tại Ruida đóng gói, sử dụng các bộ phận tiếp xúc với vật liệu 316thép không gỉ L, trong khi các khu vực thép không gỉ khác sử dụng 304 thép không gỉ. Cấu trúc tiếp xúc với sản phẩm có thể tiếp cận và tháo rời được có thể giúp việc vệ sinh định kỳ trở nên thiết thực hơn. Tuy nhiên, không có loại thép không gỉ hoặc thiết kế máy nào tự động thực hiện quy trình làm sạch tuân thủ tiêu chuẩn GMP. Nhà sản xuất vẫn cần thiết lập tiêu chí chấp nhận, thủ tục làm sạch, và bằng chứng xác nhận cho các sản phẩm thực tế và điều kiện hoạt động.
Câu hỏi thường gặp về xác nhận vệ sinh dược phẩm
Sự khác biệt giữa xác nhận vệ sinh và xác minh vệ sinh là gì?
Xác nhận làm sạch thiết lập bằng chứng cho thấy quy trình làm sạch thực hiện nhất quán. Xác minh vệ sinh kiểm tra xem một sự kiện hoặc ứng dụng vệ sinh cụ thể có đáp ứng các yêu cầu đã xác định hay không.
Tần suất thực hiện xác nhận làm sạch?
Không có khoảng phổ quát duy nhất. Đánh giá lại phụ thuộc vào rủi ro quá trình, thay đổi, trạng thái được xác nhận, thủ tục công ty, và các kỳ vọng pháp lý hiện hành.
Có phải luôn cần thực hiện ba lần xác nhận làm sạch liên tiếp không?
Không. Ba lần chạy được sử dụng trong một số chương trình của công ty, nhưng Phụ lục EU GMP 15 yêu cầu một con số thích hợp dựa trên đánh giá rủi ro thay vì một con số cố định chung.
Lấy mẫu bằng gạc có tốt hơn lấy mẫu bằng nước rửa không?
Cả hai đều không tốt hơn. Swabbing cung cấp dữ liệu bề mặt theo vị trí cụ thể; lấy mẫu nước rửa giúp đánh giá các khu vực kín hoặc khó tiếp cận. Thiết bị và cặn xác định chiến lược phù hợp.
Thiết bị dược phẩm nào cần xác nhận vệ sinh?
Trọng tâm chính là thiết bị tiếp xúc với sản phẩm trong đó việc vệ sinh không hiệu quả có thể tạo ra nguy cơ lây nhiễm hoặc nhiễm bẩn không thể chấp nhận được. Phạm vi chính xác phụ thuộc vào sản phẩm, quá trình, sử dụng thiết bị, và đánh giá rủi ro.
Vì thế, sạch thế nào là đủ sạch? Xác nhận vệ sinh dược phẩm trả lời câu hỏi đó thông qua chuỗi bằng chứng rõ ràng: xác định dư lượng có liên quan, thiết lập một giới hạn hợp lý về mặt khoa học, bề mặt đại diện mẫu, Đo lượng cặn bằng phương pháp thích hợp, và chứng tỏ rằng quy trình làm sạch có thể đáp ứng một cách nhất quán các tiêu chí chấp nhận.
Thiết kế thiết bị tốt giúp việc vệ sinh và lấy mẫu dễ dàng hơn, Nhưng đủ sạch cuối cùng được chứng minh bằng quy trình làm sạch đã được xác thực và dữ liệu của nó—chứ không phải bằng vẻ bề ngoài, lựa chọn vật liệu, hoặc thiết kế máy thôi.
Tham khảo
- CHÚNG TA. Mã điện tử của các quy định liên bang. 21 Phần CFR 211, Tiểu phần D—Thiết bị, bao gồm §211.63, §211,65, và §211.67.
- Ủy ban Châu Âu. Khối lượng EudraLex 4, Phụ lục 15: Trình độ chuyên môn và xác nhận, Phần 10—Xác nhận làm sạch.
- Tổ chức Y tế Thế giới. TRS 1033, Phụ lục 2: Những điểm cần cân nhắc khi đưa giới hạn phơi nhiễm dựa trên sức khỏe vào xác thực vệ sinh.
- Cơ quan Dược phẩm Châu Âu. Hướng dẫn về Thiết lập Giới hạn Phơi nhiễm Dựa trên Sức khỏe để Sử dụng trong Xác định Rủi ro trong Sản xuất các Sản phẩm Thuốc Khác nhau tại Cơ sở Chung.
- CHÚNG TA. Cục Quản lý Thực phẩm và Dược phẩm. Xác nhận quy trình làm sạch (7/93).