In de farmaceutische productie, apparatuur hoeft niet ‘schoon’ te zijn in abstracte zin; het moet schoon genoeg zijn voor het beoogde volgende gebruik. Validatie van farmaceutische reiniging levert gedocumenteerd bewijs dat een gevestigde reinigingsprocedure productresten consistent kan controleren, resten van schoonmaakmiddelen, en andere relevante besmettingsrisico's binnen gedefinieerde acceptatiecriteria.
Dit is het belangrijkst wanneer productcontactapparatuur wordt hergebruikt tussen batches of verschillende producten. Een oppervlak dat er schoon uitziet, kan toch resten bevatten die niet zichtbaar zijn, terwijl het detecteren van sporenresten niet automatisch betekent dat het reinigingsproces is mislukt. De echte vraag is of het resterende residu onder een wetenschappelijk verantwoorde grens ligt en of het reinigingsproces dat resultaat op consistente wijze kan bereiken.
Een geluid reinigingsvalidatie in de farmaceutische industrie verbindt daarom vier elementen: passende acceptatiecriteria, een gedefinieerde reinigingsprocedure, representatieve monstername, en analytische resultaten die op betrouwbare wijze kunnen aantonen of aan deze criteria is voldaan.
Wat is farmaceutische schoonmaakvalidatie – en hoe schoon schoon genoeg is?
Farmaceutische reinigingsvalidatie is het gedocumenteerde proces dat wordt gebruikt om aan te tonen dat een goedgekeurde reinigingsprocedure de apparatuur consistent geschikt maakt voor het beoogde gebruik. WHO-richtlijnen beschrijven de validatie van reinigingsmethoden in vergelijkbare termen: het doel is om gedocumenteerd bewijs te leveren dat een goedgekeurde procedure schone apparatuur oplevert die geschikt is voor het beoogde doel.
Het belangrijke woord is consequent. Als u een machine één keer met succes reinigt, is dat nog geen garantie dat dezelfde procedure ook na toekomstige productieruns betrouwbaar zal werken. Bij de validatie wordt rekening gehouden met de gedefinieerde reinigingsmethode, de betrokken apparatuur en oppervlakken, waarbij de resten worden verwijderd, de steekproefaanpak, de analytische methode, en de acceptatiecriteria waarmee het resultaat wordt beoordeeld.
Dus wat doet het “schoon genoeg” eigenlijk betekenen?
Het betekent doorgaans niet dat moet worden bewezen dat er absoluut geen residu bestaat. Analytische methoden hebben detectie- en kwantificatiemogelijkheden gedefinieerd, en farmaceutische reinigingsbeslissingen zijn gebaseerd op gerechtvaardigde acceptatiecriteria. Apparatuur wordt als acceptabel schoon beschouwd als relevante residuen binnen de vastgestelde grenzen worden gecontroleerd en het resultaat wordt ondersteund door passende inspecties, bemonstering, en testen.
Visuele reinheid is nog steeds nuttig, maar normaal gesproken kan het niet als het enige acceptatiecriterium dienen. Een productcontactoppervlak kan er schoon uitzien terwijl er kleine hoeveelheden residu achterblijven. EU GMP-bijlage 15 beschouwt visuele inspectie daarom als een belangrijk onderdeel van de schoonmaakvalidatie, terwijl wordt gesteld dat het over het algemeen niet acceptabel is om alleen op visuele reinheid te vertrouwen.
Het is ook nuttig om drie verwante termen te scheiden:
- Schoonmaak is het fysieke proces waarbij residuen en verontreinigingen uit apparatuur worden verwijderd.
- Verificatie van schoonmaak controleert of een bepaalde schoonmaakgebeurtenis aan gestelde eisen voldoet.
- Validatie van schoonmaak gedocumenteerd bewijs levert dat het gedefinieerde reinigingsproces consistent presteert onder de omstandigheden waarvoor het is ontworpen.
Dit onderscheid verklaart waarom farmaceutische reinigingsvalidatie verder gaat dan het inspecteren van een machine na het wassen. Het doel is om bewijs te verzamelen dat het reinigingsproces herhaalbaar is, meetbaar, en geschikt zijn voor de betrokken producten en apparatuur.
Waar de aanvaardbare grens precies moet liggen, is een aparte vraag. Het hangt af van het soort residu, het volgende product, de uitrustingstrein, en de toepasselijke risicobeoordeling. Deze factoren vormen de basis van de acceptatiecriteria voor schoonmaakvalidatie en komen later aan bod wanneer we op gezondheid gebaseerde limieten en toegestane overdracht onderzoeken.
Wat is er nodig voor GMP voor farmaceutische reinigingsvalidatie??
GMP biedt niet één reinigingsrecept voor ieder product of machine. Het vereist controle, gedocumenteerde reiniging en bewijs dat apparatuur kan worden hergebruikt zonder onaanvaardbaar besmettings- of overdrachtsrisico.
FDA 21 CFR 211.67 vereist schriftelijke procedures voor het reinigen, inspectie, bescherming van schone apparatuur, en verslagen. EU GMP-bijlage 15 richt zich op gerechtvaardigde overdrachtslimieten, bemonsteringslocaties, acceptatiecriteria, en analytische methoden. WHO-richtlijnen ondersteunen ook een op risico gebaseerde aanpak, vooral voor gedeelde apparatuur.
| Bron | Hoofdfocus | Praktische betekenis |
| FDA 21 CFR-onderdeel 211 | Reinigingsprocedures, ontwerp van apparatuur, inspectie, records | Reiniging moet worden gedefinieerd, gecontroleerd, en gedocumenteerd |
| EU GMP-bijlage 15 | Geldigmaking, grenzen, bemonstering, analytische methoden | De effectiviteit van schoonmaken heeft ondersteunend bewijs nodig |
| WHO-begeleiding | Risico, Op gezondheid gebaseerde blootstellingslimiet (HBEL), verificatie, controle over de levenscyclus | De strategie moet het feitelijke product- en overdrachtsrisico weerspiegelen |
Het belangrijke onderscheid is dat toezichthouders bepalen het controledoel; de fabrikant rechtvaardigt de specifieke reinigingsprocedure, grenzen, bemonsteringsplan, en testmethoden voor zijn eigen proces.
Hoe bepaal je of apparatuur schoon genoeg is??
De beslissing is gemakkelijker te begrijpen als een reeks:
Identificeer het residu → stel een aanvaardbare limiet in → bemonster de apparatuur → meet het residu → vergelijk het resultaat met de limiet.
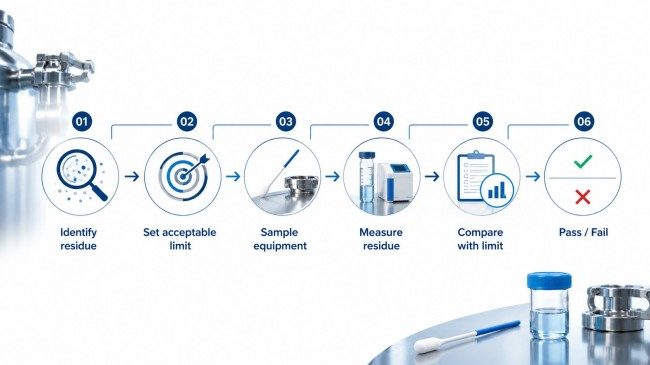
Als het resultaat voldoet aan de gerechtvaardigde acceptatiecriteria en de reinigingsprocedure dat resultaat herhaaldelijk kan bereiken, de apparatuur schoon genoeg is voor het gevalideerde gebruik.
1. Bepaal wat er gecontroleerd moet worden
Het vorige product is meestal de eerste zorg, maar de beoordeling kan ook betrekking hebben op resten van schoonmaakmiddelen en, waar relevant, microbiologische besmetting. Visuele inspectie is nuttig, maar een visueel schoon oppervlak kan nog steeds weinig residu bevatten.
2. Stel de acceptatiecriteria in
Voor productresten in gedeelde faciliteiten, A op gezondheid gebaseerde blootstellingslimiet (HBEL) kan de wetenschappelijke basis bieden om te beslissen hoeveel blootstelling aan een eerder product aanvaardbaar is. A toegestane dagelijkse blootstelling (PDE) is één type gezondheidsgebaseerde waarde dat bij deze beoordeling wordt gebruikt.
Die op gezondheid gebaseerde waarde wordt vervolgens vertaald in een praktische overdrachtslimiet voor de relevante productreeks en apparatuurreeks. Dit wordt gewoonlijk uitgedrukt als een Maximaal toegestane overdracht (schattig) of een andere gerechtvaardigde overdrachtslimiet.
De relatie is:
Toxicologische gegevens → HBEL/PDE → toegestane overdracht → apparatuur- of oppervlaktelimiet → testresultaat → geslaagd of mislukt
A MACO-berekening bij reinigingsvalidatie creëert dus niet één nummer dat voor iedere machine of product werkt. Het resultaat is afhankelijk van de betrokken producten en de gehanteerde aannames. Dit is ook de reden waarom een vaste historische regel zoals 10 ppm mag niet automatisch een wetenschappelijk verantwoorde risicobeoordeling vervangen.
3. Vergelijk het bewijs met de grenzen
| Rekening | Belangrijkste vraag |
| Visuele inspectie | Is zichtbaar residu afwezig onder de gedefinieerde keuringsnorm? |
| Productresidutest | Wordt de gemeten overdracht beneden de gerechtvaardigde grens gehouden? |
| Resten van schoonmaakmiddelen | Zit het reinigingsmiddel onder de vastgestelde limiet?? |
| Microbiologische beoordeling | Waar van toepassing, wordt voldaan aan de gedefinieerde criteria? |
| Methode vermogen | Kunnen bemonstering en analyse residu op het vereiste niveau betrouwbaar detecteren?? |
Een resultaat van “niet gedetecteerd” betekent niet dat er geen residu is. Dit betekent dat het residu niet boven het vermogen van de bemonsterings- en analysemethode is gedetecteerd. Schoon genoeg is dus een maatstaf, gerechtvaardigde toestand – geen aanspraak op volmaakte reinheid.
Hoe farmaceutische reinigingsvalidatie werkt, stap voor stap
Een praktisch schoonmaakvalidatieprotocol maakt van die acceptatiecriteria een herhaalbaar onderzoek.
Stap 1: Definieer de reikwijdte en het slechtste geval
Identificeer de apparatuur die in contact komt met het product, de producten die het delen, en de combinaties die de meest veeleisende reinigingsomstandigheden creëren. Bij de selectie in het slechtste geval moet rekening worden gehouden met meer dan één factor. Toxiciteit of potentie beïnvloedt de gevolgen van overdracht, terwijl een slechte oplosbaarheid of moeilijke reinigbaarheid van invloed is op hoe moeilijk het residu te verwijderen is.
Het product met de hoogste dosis is dus niet automatisch het slechtste schoonmaakgeval. De redenering moet beide weerspiegelen risico als er residu achterblijft en de moeilijkheid om dit te verwijderen.
Stap 2: Definieer de reinigingsprocedure
De procedure moet de variabelen beschrijven die de reinigingsprestaties beïnvloeden, zoals de concentratie van schoonmaakmiddelen, temperatuur, contacttijd, spoelen, demontage, drogen, en relevante vuile of schone wachttijden. Handmatige reiniging vereist ook duidelijke instructies, omdat de techniek van de operator voor variatie kan zorgen.
Stap 3: Kies Bemonsteringslocaties en -methoden
De bemonstering moet betekenisvolle locaties omvatten, vooral moeilijk schoon te maken oppervlakken in plaats van alleen gemakkelijk bereikbare plaatsen.
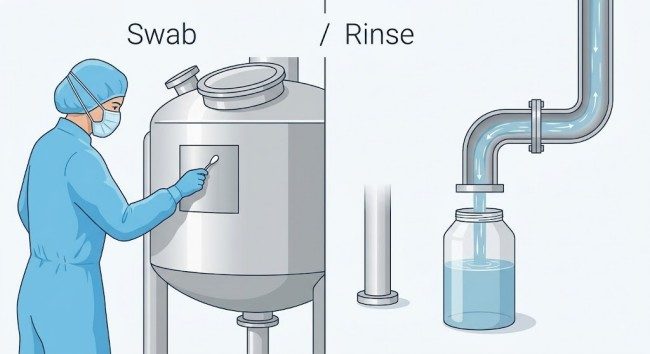
Zwabberbemonstering geeft een locatiespecifiek resultaat vanaf een toegankelijk oppervlak. Spoelbemonstering is handig voor afgesloten of moeilijk bereikbare plaatsen, maar geeft minder informatie over waar zich precies resten bevonden.
| Methode | Belangrijkste kracht | Belangrijkste beperking |
| Zwabberbemonstering | Direct, locatiespecifiek resultaat | Beperkt tot toegankelijke oppervlakken |
| Spoelbemonstering | Bestrijkt afgesloten of moeilijke gebieden | Minder locatiespecifiek |
| Visuele inspectie | Snel en nuttig | Kan laag chemisch residu niet kwantificeren |
Stap 4: Selecteer de analysemethode
De methode moet passen bij het residu en de acceptatiegrens.
HPLC is nuttig wanneer het onderzoek een specifieke meting van een bepaald actieve farmaceutische bestanddeel of reinigingsresidu vereist. TOC meet de totale organische koolstof, het kan dus een bredere, niet-specifieke beoordeling ondersteunen wanneer het totale organische residu een geschikte indicator is.
De juiste keuze hangt af van de vereiste specificiteit, gevoeligheid, detectievermogen, en de aard van het residu – niet welke methode geavanceerder klinkt.
Stap 5: Voer de validatie uit en evalueer de resultaten
Voer de goedgekeurde reinigingsprocedure uit onder de gedefinieerde omstandigheden, verzamel de geplande monsters, en vergelijk de resultaten met de vooraf gedefinieerde criteria. Storingen moeten worden onderzocht in plaats van herhaaldelijk te worden schoongemaakt en opnieuw getest totdat er een positief resultaat verschijnt.
Er is er bestaat geen universele regel dat voor elk reinigingsvalidatieonderzoek altijd precies drie succesvolle runs moeten worden gebruikt. EU GMP-bijlage 15 vraagt om een passend aantal op basis van risicobeoordeling en het behalen van de acceptatiecriteria.
Stap 6: Handhaaf de gevalideerde status
Na goedkeuring, relevante wijzigingen aan producten, apparatuur, reinigingsprocedures, of bedrijfsomstandigheden moeten worden beoordeeld via wijzigingsbeheer om te bepalen of aanvullende verificatie of verlenging gerechtvaardigd is.
Hoe het ontwerp van farmaceutische apparatuur de validatie van farmaceutische reiniging beïnvloedt
De reinigingsprocedure is wat gevalideerd wordt, maar het ontwerp van apparatuur beïnvloedt hoe gemakkelijk het kan worden uitgevoerd en geverifieerd.
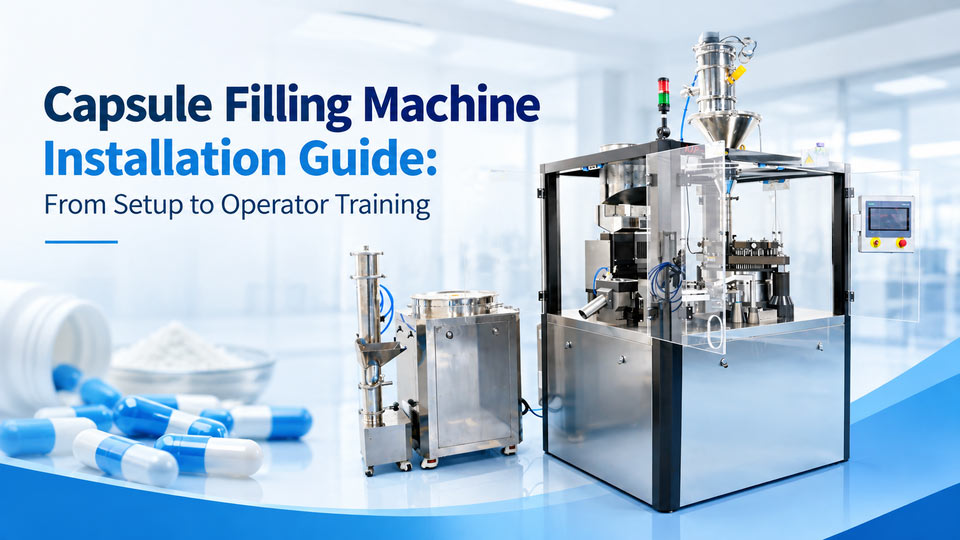
Op een automatische capsule vulmachine, de trechter, doseercomponenten, en het afvoerpad vereisen praktische reinigingstoegang. A roterende tablettenpersmachine heeft toegankelijke feeder- en compressiegebieden nodig. In een farmaceutische poedermixer, het vaartuig, afvoergebied, zeehonden, en interne contactoppervlakken beïnvloeden de reinigbaarheid en de toegang tot monsters.
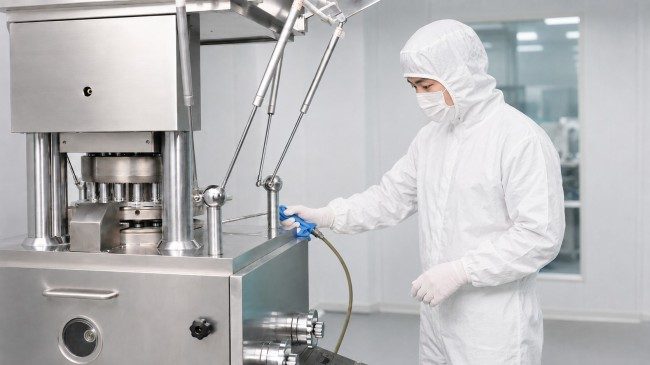
De apparatuurvereisten van de FDA ondersteunen hetzelfde principe: apparatuur moet zo worden ontworpen en geplaatst dat reiniging en onderhoud worden vergemakkelijkt, en productcontactoppervlakken mogen de productkwaliteit niet negatief beïnvloeden.
Bij Ruida Packing, gebruik van materiaalcontactonderdelen 316L roestvrij staal, terwijl andere roestvrijstalen gebieden gebruiken 304 roestvrij staal. Toegankelijke en verwijderbare productcontactstructuren kunnen routinematige reiniging praktischer maken. Echter, Geen enkele roestvrij staalsoort of machineontwerp zorgt ervoor dat een reinigingsproces automatisch GMP-conform is. De fabrikant moet nog acceptatiecriteria vaststellen, reinigingsprocedures, en validatiebewijs voor de daadwerkelijke producten en bedrijfsomstandigheden.
Veelgestelde vragen over validatie van farmaceutische reiniging
Wat is het verschil tussen schoonmaakvalidatie en schoonmaakverificatie?
Met reinigingsvalidatie wordt het bewijs geleverd dat een reinigingsproces consistent presteert. Bij schoonmaakverificatie wordt gecontroleerd of een specifieke schoonmaakgebeurtenis of routinetoepassing aan de gedefinieerde eisen voldoet.
Hoe vaak moet een reinigingsvalidatie worden uitgevoerd?
Er bestaat niet één universeel interval. Herbeoordeling is afhankelijk van procesrisico, veranderingen, de gevalideerde toestand, bedrijfsprocedures, en toepasselijke wettelijke verwachtingen.
Zijn er altijd drie opeenvolgende reinigingsvalidatieruns vereist??
Nee. In sommige bedrijfsprogramma's worden drie runs gebruikt, maar EU GMP-bijlage 15 vraagt om een passend nummer dat gebaseerd is op een risicobeoordeling, in plaats van een universeel vast nummer.
Is uitstrijkjesbemonstering beter dan spoelbemonstering??
Geen van beide is universeel beter. Swabbing levert locatiespecifieke oppervlaktegegevens op; spoelmonsters helpen bij het beoordelen van afgesloten of moeilijk toegankelijke gebieden. De apparatuur en het residu bepalen de juiste strategie.
Welke farmaceutische apparatuur moet worden gereinigd?
De nadruk ligt vooral op apparatuur die in contact komt met producten, waarbij ineffectieve reiniging onaanvaardbare overdrachts- of besmettingsrisico's kan veroorzaken. De exacte omvang is afhankelijk van de producten, proces, apparatuur gebruik, en risicobeoordeling.
Dus, hoe schoon is schoon genoeg? Farmaceutische reinigingsvalidatie beantwoordt deze vraag via een duidelijke bewijsketen: identificeer het relevante residu, een wetenschappelijk verantwoorde grens vast te stellen, monster representatieve oppervlakken, meet het residu met een geschikte methode, en laten zien dat de reinigingsprocedure consistent aan de acceptatiecriteria kan voldoen.
Een goed ontwerp van de apparatuur maakt het reinigen en bemonsteren eenvoudiger, Maar schoon genoeg wordt uiteindelijk aangetoond door het gevalideerde schoonmaakproces en de bijbehorende gegevens – niet door de schijn, materiaal keuze, of machineontwerp alleen.
Referenties
- ONS. Elektronische code van federale regelgeving. 21 CFR-onderdeel 211, Subdeel D—Uitrusting, inclusief §211.63, §211.65, en §211.67.
- Europese Commissie. EudraLex-volume 4, Bijlage 15: Kwalificatie en validatie, Sectie 10 – Validatie van reiniging.
- Wereldgezondheidsorganisatie. TRS 1033, Bijlage 2: Aandachtspunten bij het opnemen van op gezondheid gebaseerde blootstellingslimieten in de schoonmaakvalidatie.
- Europees Geneesmiddelenbureau. Richtsnoer voor het vaststellen van op de gezondheid gebaseerde blootstellingslimieten voor gebruik bij risico-identificatie bij de vervaardiging van verschillende geneesmiddelen in gedeelde faciliteiten.
- ONS. Food and Drug Administration. Validatie van reinigingsprocessen (7/93).